


 Servicios personalizados

 texto en
 Inglés (pdf)
 Articulo en XML
 Referencias del artículo

 Traducción automática
 Enviar articulo por email
 Citado por SciELO
 Citado por Google
 Similares en
SciELO
 Similares en Google

 Permalink

Presentamos imágenes correspondientes a una mujer de 40 años que es valorada en el Servicio de Reumatología, con diagnóstico de osteopetrosis. Antecedentes en familiares de primer grado (madre y dos hijas) afectos. El diagnóstico fue establecido en la adolescencia y, desde entonces, ha sufrido múltiples fracturas óseas (metatarsos, costillas, hombro izquierdo, fémur derecho).
En el estudio analítico solicitado se apreciaron parámetros de metabolismo óseo dentro de la normalidad, incluyendo calcio 9,4 mg/dL (valor normal: 9,0-10,5 mg/dL), fósforo 3,6 mg/dL (2,7-4,5 mg/dL), fosfatasa alcalina 82 U/L (40-120 U/L), 25-hidroxivitamina D 42 ng/mL (30-100 ng/mL) y PTH 38 pg/mL (15-65 pg/mL). El hemograma mostró anemia (Hb 9 g/dL; valor normal: 12-16 g/dL). El estudio genético reveló una mutación en el gen CLCN7:C.857G>A p(Arg286Gln).
En radiografía simple se observaron hallazgos característicos de osteopetrosis, como el aumento difuso de la densidad ósea, con borramiento de la diferenciación entre cortical y médula ósea, engrosamiento trabecular y esclerosis generalizada (Figs. 1 y 2).
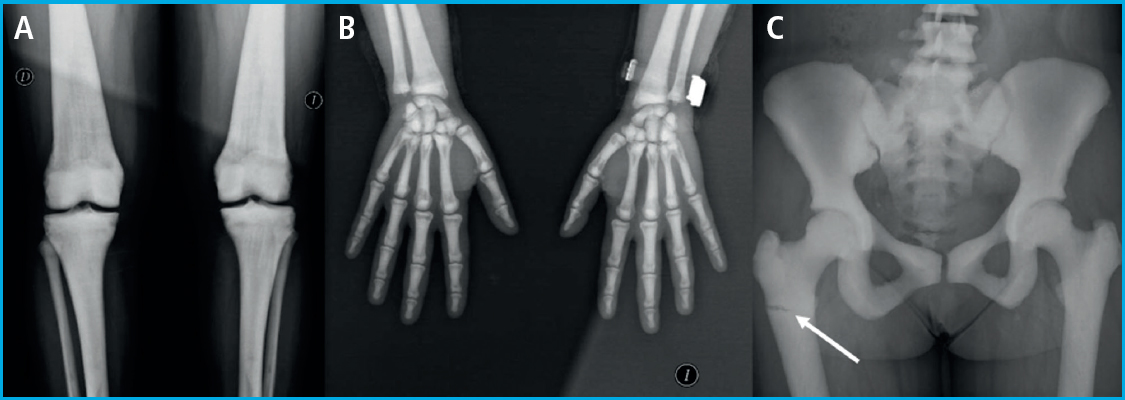
Figura 1 Radiografías simples correspondientes a una paciente con osteopetrosis autosómica dominante tipo II. A. Radiografía anteroposterior de ambas rodillas: aumento difuso de la densidad ósea, con pérdida de la diferenciación entre cortical y médula. B. Radiografía anteroposterior de ambas manos: engrosamiento trabecular y signo de “hueso dentro de hueso”. C. Radiografía anteroposterior de pelvis: se observa esclerosis ósea difusa afectando ilíacos, sacro y metáfisis femorales, con pérdida de la diferenciación cortical-medular, característica de la osteopetrosis. En el fémur proximal derecho se identifica una fractura incompleta de trazo transversal, visible como una línea radiolúcida tenue (flecha).
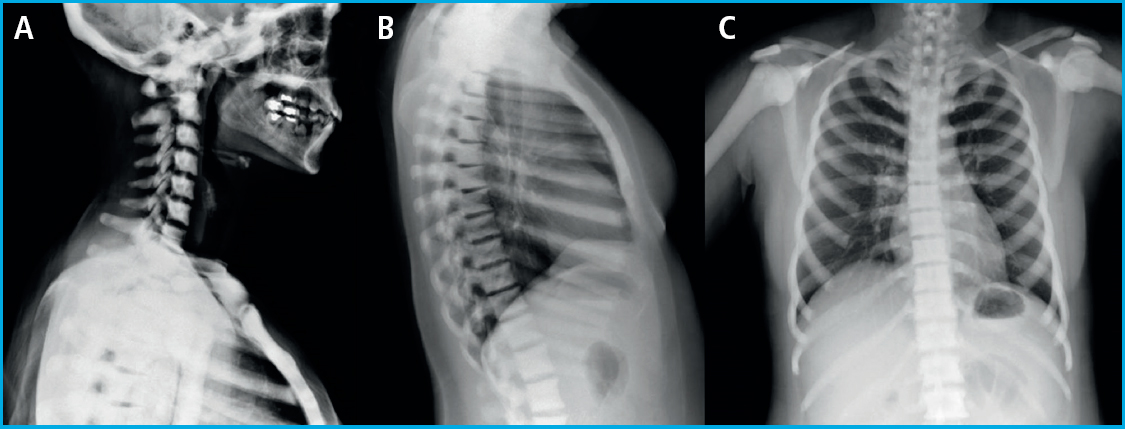
Figura 2 Radiografías simples correspondientes a una paciente con osteopetrosis autosómica dominante tipo II. A. Proyección lateral de columna cervical: obsérvese el engrosamiento de la base craneal. B. Proyección lateral de columna: se observa esclerosis de las placas terminales vertebrales, lo que confiere el aspecto típico de vértebras “en sándwich”. C. Proyección anteroposterior de columna dorsal y costillas: esclerosis ósea generalizada.
El caso presentado es compatible con una osteopetrosis autosómica dominante tipo II (también conocida como enfermedad de Albers-Schönberg). Se realizó un estudio del síndrome anémico, incluyendo hemograma, reticulocitos, frotis de sangre periférica, ferritina, hierro sérico y capacidad de fijación, vitamina B12 y ácido fólico, que no mostró déficits carenciales ni datos de hemólisis. La ecografía abdominal evidenció una esplenomegalia leve-moderada (14 cm), probablemente en relación con hematopoyesis extramedular, un fenómeno descrito en la osteopetrosis debido al compromiso de la médula ósea. No obstante, no se identificaron datos compatibles con hiperesplenismo verdadero —incluyendo la ausencia de trombopenia y un recuento reticulocitario en rango bajo-normal—, por lo que esta posibilidad se consideró únicamente como una hipótesis clínica no confirmada.
La osteopetrosis, o “enfermedad de los huesos de mármol”, engloba un grupo de enfermedades genéticas poco frecuentes, con una incidencia estimada de 1 caso por cada 250 000 nacimientos en las formas autosómicas recesivas y de 1 por cada 20 000 en las dominantes. Se caracteriza por un aumento anómalo de la densidad ósea debido a un defecto en la diferenciación o función de los osteoclastos, lo que altera el remodelado óseo y da lugar a huesos densos pero frágiles, con predisposición a fracturas y compromiso medular.
Se han identificado mutaciones en al menos diez genes implicados, responsables de aproximadamente el 70 % de los casos. La herencia puede ser autosómica recesiva -más severa, de inicio neonatal, que cursa con fracturas, hipocalcemia, neuropatías compresivas y fallo medular-, dominante -más leve y con diagnóstico en la infancia o adolescencia-, o ligado al cromosoma X, generalmente asociada a síndromes multisistémicos complejos.
El diagnóstico se basa en la clínica y hallazgos radiológicos característicos, como el signo de “hueso dentro de hueso” y vértebras en “sándwich”, y puede confirmarse mediante estudio genético. La identificación del gen implicado permite afinar el pronóstico, orientar el tratamiento y valorar el riesgo de recurrencia familiar.
Aunque el tratamiento suele ser sintomático, en las formas graves el trasplante de progenitores hematopoyéticos puede corregir el defecto osteoclástico y mejorar la supervivencia. Las formas infantiles graves no tratadas tienen una esperanza de vida limitada, mientras que las de inicio en la edad adulta suelen cursar con evolución benigna.

